
La purificación de proteínas por sulfato de amonio es una etapa de fraccionamiento basada en la precipitación diferencial de las proteínas según la concentración del precipitante. Permite separar parcialmente la proteína de interés de otros componentes de una mezcla compleja y puede combinarse con cromatografía de interacción hidrofóbica, cuya interacción se refuerza con soluciones de elevada fuerza iónica.
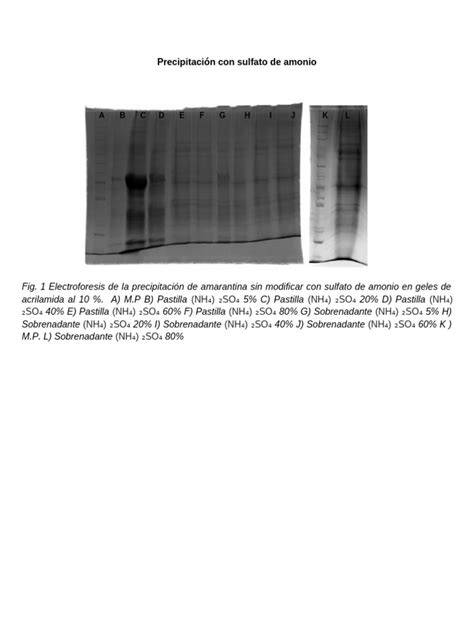
La concentración óptima de sulfato de amonio depende del equilibrio entre pureza y rendimiento: una concentración más alta puede aumentar la actividad específica, pero también provocar una mayor pérdida de la proteína objetivo. En el ejemplo analizado, el 40% de saturación produjo la mayor purificación, mientras que el 30% conservó un rendimiento superior.
Principio general de la purificación por sulfato de amonio
Los fraccionamientos crudos de proteínas se pueden lograr mediante la adición de diversas cantidades de precipitantes como sulfato de amonio, o polietilenglicol (PEG). Para este tipo de etapa de purificación se realiza un experimento inicial para monitorear la fracción de proteína global, así como la proteína deseada, permaneciendo en solución (y pellet) en función de la concentración de precipitante.
La purificación de proteínas se realiza a escala laboratorio (microgramos y miligramos) o nivel industrial (kilogramos a toneladas). Los métodos más comunes para la purificación preparativa de proteínas son cromatográficos que separan según las diferencias entre las propiedades de la proteína a purificar (la proteína objetivo) y las propiedades de otras sustancias en la muestra.
Un procedimiento exitoso de purificación de proteínas puede ser nada menos que increíble. Ya sea que esté comenzando con una proteína recombinante que se produce en E. coli, o tratando de aislar una proteína de algún tejido animal o vegetal, normalmente está comenzando con una mezcla compleja de proteínas, ácidos nucleicos, polisacáridos, lípidos, etc. de la que puede tener que extraer miligramo (¡o microgramo!) cantidades de la proteína deseada, a menudo con alta pureza, y ojalá con alto rendimiento.
La purificación de proteínas puede considerarse como una serie de etapas de fraccionamiento diseñadas de manera que:
- La proteína de interés se encuentra casi exclusivamente en una fracción (y con buen rendimiento)
- Una cantidad significativa de los contaminantes se puede encontrar en una fracción diferente
Preparación de la muestra antes de precipitar
Típicamente (pero no siempre) la proteína de interés está contenida dentro del citoplasma de una célula (a veces, sin embargo, podría ser secretada por la célula al ambiente extracelular). Por lo tanto, las células deben romperse para liberar el citoplasma, un proceso conocido como lisis celular.
Por lo general, los pasos iniciales en la purificación hacen uso de diferencias físicas y/o químicas generales entre las proteínas solubles y otros componentes celulares. Por ejemplo, las proteínas solubles pueden separarse de los desechos celulares generales, y las células intactas, por centrifugación. Así, las células se alteran físicamente (a través de homogeneización o una prensa celular) para permitir la liberación del contenido celular. A esto le sigue la centrifugación para separar los componentes generalmente solubles de aquellos que son insolubles.
Es en este punto que se inicia la recolección de datos con el fin de monitorear la purificación. Los ácidos nucleicos a veces se pueden eliminar fácilmente de la muestra mediante la adición de compuestos catiónicos grandes tales como polietilenimina o sulfato de estreptomicina. Los ácidos nucleicos se unen a estos compuestos a través de interacciones electrostáticas y el complejo precipita y se puede eliminar mediante centrifugación.
El primer paso en cualquier purificación es el desarrollo de un ensayo para la proteína de interés. El ensayo puede basarse en alguna característica única de la proteína de interés, posiblemente involucrando:
- Actividad enzimática
- Actividad inmunológica
- Características físicas (por ejemplo, masa molecular, propiedades espectroscópicas, etc.)
- Actividad biológica
Idealmente, un ensayo debe ser específico (no quieres un falso positivo o falso negativo) rápido (no quieres esperar una semana por los resultados) sensible (no quieres consumir toda tu muestra para analizarla) cuantitativo (necesita una manera precisa de medir la cantidad de su proteína en cada paso de la purificación).
Seguimiento cuantitativo del proceso
Durante la purificación, deberá realizar un seguimiento de varios parámetros, entre ellos:
- El volumen total de su muestra
- La cantidad total de proteína en tu muestra · puede estimarse usando E 1% 280nm =14.5
- La cantidad total de la proteína de interés (la que estás tratando de purificar).
En otras palabras, mida la absorbancia a 280 nm, divídala por 1.4 y tendrás la concentración aproximada de proteína en mg/ml. Esta información se determinará a partir de su ensayo cuantitativo.
Esta información básica le permitirá realizar un seguimiento de los siguientes parámetros durante cada paso de purificación:
- % de rendimiento para cada etapa de purificación
- Actividad específica de la proteína deseada (“unidades de actividad” de proteína deseada/mg de proteína total)
- Mejora de la purificación de cada etapa (por ejemplo, purificación 3.5x)
Actividad específica = unidades totales de proteína deseada/mg de proteína total
Purificación = actividad específica final/actividad específica inicial
Rendimiento (%) = (unidades totales finales/unidades totales iniciales) x 100
En el diseño de un esquema de purificación normalmente hay que equilibrar la purificación con el rendimiento. Por ejemplo, puede ser relativamente sencillo obtener 90% de material puro con buen rendimiento. Sin embargo, puede ser difícil mejorar esa pureza por un percentil adicional y mantener un buen rendimiento.
La aplicación planificada de la proteína purificada determina la pureza objetivo. Si la proteína va a ser utilizada para determinar la información de la secuencia de aminoácidos, tal vez 90% es aceptable. Sin embargo, si el material va a ser utilizado en ensayos clínicos, 99.999+% puede ser la pureza objetivo.
Ejemplo de precipitación con sulfato de amonio
En el ejemplo, el volumen total de la muestra es de 1 L. Conociendo esto, y la absorbancia, podemos determinar la proteína total en la muestra:
Muestra A 280 /1.4” mg/ml de muestra
1000/1.4 = 714 mg/ml
714 mg/ml * 1.0L (1000ml/L) = 714,000 mg de proteína total
La proteína de interés se ensayó a 200 unidades presentes en la muestra inicial. Por lo tanto, la actividad específica de la muestra inicial es:
Actividad específica = 200 unidades/714,000 mg = 2.80 x 10 -4 unidades/mg
La tabla muestra la cantidad de proteína total y de actividad que permanece en solución cuando se incrementa la saturación de sulfato de amonio.
| Sulfato de amonio (% saturado) | 0 | 10 | 20 | 30 | 40 | 50 | 60 | 70 | 80 | 90 |
|---|---|---|---|---|---|---|---|---|---|---|
| Muestra A 280 (en solución) | 1000 | 900 | 600 | 200 | 100 | 75 | 50 | 40 | 25 | 20 |
| Total mg de proteína (en solución) | 714,000 | 643,000 | 429,000 | 143,000 | 71,400 | 53,600 | 35,700 | 28,600 | 17,900 | 14,300 |
| Ensayo de actividad (unidades) (en solución) | 200 | 200 | 200 | 190 | 170 | 100 | 30 | 5 | 0 | 0 |
| Actividad específica (unidades/mg) | 2.80x10 -4 | 3.11x10 -4 | 4.66x10 -4 | 13.3x10 -4 | 23.9x10 -4 | 18.7x10 -4 | 8.40x10 -4 | 1.75x10 -4 | 0 | 0 |
| Purificación | N/A | 1.1 | 1.7 | 4.8 | 8.5 | 6.7 | 3.0 | 0.6 | - | - |
| Rendimiento (%) | 100 | 100 | 100 | 95 | 85 | 50 | 15 | 2.5 | 0 | 0 |
La actividad específica más alta se observa en solución cuando se agrega sulfato de amonio al 40% de saturación. La purificación correspondiente es:
Purificación = (23.9x10 -4 unidades/mg)/(2.80x10 -4 unidades/mg) = purificación 8.5 veces
Sin embargo, la purificación no es toda la historia. También debemos considerar el rendimiento. La información sobre el rendimiento muestra que nuestra proteína de interés comienza a precipitar alrededor de 30% de sulfato amónico.
Así, si bien la adición de sulfato amónico al 40% proporciona la mayor purificación, se asocia con una pérdida de 15% de nuestra proteína de interés. Otra opción es agregar sulfato de amonio al 30%. En este caso, realizaríamos una purificación de 4.8 veces, y sufriríamos pérdidas de sólo 5%.
Cómo elegir la concentración de sulfato de amonio
En cada etapa de un esquema de purificación, normalmente nos enfrentamos a una decisión con respecto a una compensación entre pureza y rendimiento.
- Si el material de partida es barato, abundante o fácil de obtener, podemos elegir nuestros pasos de fraccionamiento para maximizar la pureza a expensas del rendimiento
- Si el material de partida es caro, limitado o difícil de conseguir, podemos optar por maximizar el rendimiento a expensas de la pureza
Nuevamente, estas decisiones también están determinadas por el propósito previsto del material final, y por lo tanto, la pureza final deseada. Así, en el experimento anterior, elegiríamos agregar sulfato de amonio a una concentración entre 20-30% si quisiéramos maximizar el rendimiento, o quizás 40% (o ligeramente superior) si quisiéramos maximizar la purificación.
La selección del intervalo de precipitación debe basarse en el ensayo de actividad de la proteína objetivo y en la cantidad total de proteína que permanece soluble. No basta con observar el pellet, porque una fracción aparentemente rica en proteína puede contener una proporción elevada de contaminantes.
Recuperación de la proteína precipitada
Probablemente nos gustaría eliminar el sulfato de amonio de nuestra muestra (quizás el siguiente procedimiento de purificación no pueda tolerar tampones de alta fuerza iónica).
Observe que a partir de los datos de la tabla anterior parece que toda nuestra proteína de interés se precipita si se agrega sulfato de amonio a una concentración de 80%. Así, esto podemos usar esta propiedad de precipitación para eliminar nuestra proteína de la mayor parte del sulfato de amonio:
- Agregar sulfato de amonio a nuestra muestra a una concentración de 20-40% de saturación (el porcentaje exacto se determina por si deseamos maximizar la pureza o el rendimiento)
- Centrifugar y desechar el pellet
- Añadir sulfato amónico a 80% de saturación a la solución retenida
- Centrifugar y mantener el pellet.
- Resuspender el sedimento en tampón para solubilizar la proteína.
La concentración de sulfato de amonio puede modificarse de forma gradual o por etapas. La centrifugación permite separar el material precipitado de la fracción que permanece en solución, mientras que la resuspensión del pellet en un tampón adecuado prepara la muestra para las operaciones posteriores.
Relación entre sulfato de amonio y HIC
La Cromatografía por Interacción Hidrofóbica (HIC) separa proteínas en función de las diferencias de hidrofobicidad, y se basa en la interacción reversible de una proteína con la superficie hidrofóbica de la columna. La interacción se refuerza con tampones de elevada fuerza iónica y hacen de HIC el método ideal para separar proteínas obtenidas por precipitación con sulfato amónico o previamente separadas por IEX.
Muchos componentes de la muestra se unen a una columna HIC en una solución de alta fuerza iónica, típicamente Sulfato Amónico 1 a 2 M o NaCl 3 M. Las condiciones se alteran para que las sustancias ligadas eluyan diferencialmente.
La elución se realiza generalmente disminuyendo la concentración de sal (disminución de fuerza iónica). Los cambios se realizan con un gradiente de sal decreciente continuo o también en etapas.
Generalmente, las muestras se eluyen con un gradiente decreciente de Sulfato Amónico. Las proteínas objetivo se concentran en la fase inicial de la adsorción (inyección) y se recogen en forma purificada y concentrada.
| Parámetro | Condición o recomendación |
|---|---|
| Tampón Inicial (A) | 50 mM Na2HPO4 x 2H2O pH 7.0 + 1.0 M Sulfato Amónico |
| Tampón Eluyente (B) | 50 mM Na2HPO4 x 2H2O pH 7.0 |
| Gradiente | 0-100% B en 10-20 CV |
| Preparación de la muestra | Las muestras han de estar libres de partículas y con el mismo pH del tampón inicial y con alta fuerza iónica. |
| Volumen de muestra y capacidad | Para una resolución máxima el volumen de muestra no debe superar el 20% de la capacidad de enlace de la columna. |
Cómo optimizar el método:
- Seleccione un gradiente para una separación aceptable.
- Seleccione el caudal máximo que mantenga la resolución y minimice el tiempo de separación.
- Para purificaciones en gran escala pruebe un gradiente por etapas.
Las especies que adsorban fuertemente en un medio se eluyen más fácilmente cambiando a una fase menos hidrofóbica. HIC es una técnica de enlace y no depende del volumen de la muestra.
HIC en modo de flujo directo
La cromatografía de interacción hidrofóbica (HIC), es un método de separación de proteínas basado en la fuerza de sus interacciones hidrofóbicas relativas con un adsorbente hidrofóbico. La hidrofobicidad generalmente se define como la repulsión entre un compuesto no-polar y un ambiente polar, tal como el agua.
El fenómeno de las interacciones hidrofóbicas se aplica a la separación de proteínas, mediante el uso de una solución acuosa de sal, para forzar una proteína hidrofóbica en una muestra a agregarse con o unirse adsortivamente a los grupos funcionales hidrofóbicos (el adsorbente) fijados a un soporte sólido.
Las proteínas adsorbidas se liberan del adsorbente mediante la elución con menores concentraciones de sal, invirtiendo el ambiente que promueve las interacciones hidrofóbicas, lo que conduce a la pérdida de interacciones hidrofóbicas entre las proteínas y el soporte y la liberación de la proteína del soporte con el fin de aumentar la hidrofobicidad (con las proteínas hidrofóbicas menos considerables siendo liberadas primero).
La HIC se puede utilizar para separar proteínas empleando dos diferentes metodologías. En la primera metodología de HIC, denominada como el modo de “enlace y eluido”, la mezcla que contiene la proteína diana se pone en contacto con el adsorbente hidrofóbico bajo condiciones donde la proteína diana se une al adsorbente, mientras que los contaminantes (o la mayor cantidad de contaminantes como sea posible) no se unen y fluyen completamente.
En la segunda metodología de HIC, se denomina como el modo “flujo directo”, la mezcla que contiene la proteína diana se pone en contacto con el adsorbente hidrofóbico donde los contaminantes (o la mayor cantidad de contaminantes como sea posible) se unen al adsorbente, mientras que la proteína diana (y tan pocos contaminantes como sea posible) no se unen y fluyen completamente.
De acuerdo con la presente invención, se ha descubierto que la cromatografía de interacción hidrofóbica utilizando un adsorbente hidrofóbico que comprende grupos funcionales hidrocarburo ramificados, tales como grupos alquilo ramificados, es altamente selectiva en el enlace de los contaminantes de proteína, mientras que la proteína diana no se une, permitiendo así que la proteína diana se recupere en la fracción flujo directo.
El uso de HIC en flujo directo se ha encontrado que es sorprendentemente eficiente, dando lugar a una significantemente mayor recuperación de la proteína diana en una única etapa, de esta manera, simplificando y mejorando la eficiencia y el costo del proceso de purificación de proteínas.
Contaminantes que pueden eliminarse mediante HIC
Las proteínas recombinantes, por lo general contienen una variedad de impurezas que necesitan que se eliminen antes de que el producto sea farmacéuticamente aceptable. Algunas de estas impurezas pueden incluir proteínas de células huésped (HCPs) a partir del sistema de célula huésped en el cual se expresan.
Para un sistema CHO, estas impurezas se denominan como Proteínas de Células Huésped CHO (CHOP). Además a estas impurezas, la proteína según se expresa durante el cultivo celular, también puede contener formas variantes de la proteína del producto, por ejemplo, una forma plegada incorrectamente de la proteína diana.
Otras impurezas se pueden adicionar al flujo del producto o generar como un resultado del proceso de purificación, tal como agregados de peso molecular más alto de la proteína o la Proteína A lixiviada.
Un proceso para eliminar una variante plegada incorrectamente de una proteína diana recombinante a partir de una mezcla que contiene variantes plegadas correctamente y variantes plegadas incorrectamente de la proteína diana, que comprende el contacto de la mezcla con un adsorbente hidrofóbico que comprende grupos funcionales hidrocarburo ramificados en una solución acuosa de sal; y la recolección de la porción de la mezcla que no se une al adsorbente hidrofóbico, que contiene la variante plegada correctamente de la proteína diana.
Un proceso para eliminar la proteína A de una mezcla que contiene una proteína diana y la proteína A, que comprende; el contacto de la mezcla con un adsorbente hidrofóbico que comprende grupos funcionales hidrocarburo ramificados en una solución acuosa de sal; y la recolección de la porción de la mezcla que no se une al adsorbente, la cual contiene la proteína diana.
Adsorbentes hidrofóbicos ramificados
La presente invención incluye un proceso para separar una proteína diana (tal como una proteína recombinante producida en un cultivo celular) a partir de una mezcla que contiene la proteína diana y los contaminantes que comprenden: el contacto de la mezcla con un adsorbente hidrofóbico que comprende grupos funcionales de hidrocarburos ramificados en una solución acuosa de sal, y la recolección de la porción de la mezcla que no se une al adsorbente hidrofóbico, que contiene la proteína diana.
Una modalidad de la presente invención incluye un proceso para separar una proteína diana de una mezcla que contiene la proteína diana y los contaminantes, que comprende: a) el contacto de la mezcla con un adsorbente hidrofóbico que comprende grupos funcionales hidrocarburo ramificados en una solución acuosa de sal a un pH de al menos 5.5, bajo condiciones que permiten que los contaminantes se unan al adsorbente y la proteína diana pase a través del adsorbente en una fracción flujo directo sin unirse al adsorbente hidrofóbico; y b) la recolección de la fracción flujo directo de la mezcla que contiene la proteína diana que no se une al adsorbente hidrofóbico.
En otra modalidad, la presente invención incluye un proceso para separar una proteína recombinante, producida como un producto de la expresión de cultivo celular en una célula huésped, a partir de una mezcla que contiene la proteína y los contaminantes del cultivo celular que comprende: el contacto de la mezcla con un adsorbente hidrofóbico que comprende grupos funcionales hidrocarburo ramificados en una solución acuosa de sal, y la recolección de la porción de la mezcla que no se une al adsorbente hidrofóbico, la cual contiene la proteína diana.
En otra modalidad, la presente invención incluye un proceso para la separación de una proteína de fusión FC recombinante, producida como un producto de la expresión del cultivo celular en una célula huésped, a partir de una mezcla que contiene la proteína y los contaminantes del cultivo celular, que comprende: el contacto de la mezcla con un adsorbente hidrofóbico que comprende grupos hidrocarburo ramificados en una solución acuosa de sal, y la recolección de la porción de la mezcla que no se une al adsorbente hidrofóbico, la cual contiene la proteína diana.
En otra modalidad, el grupo funcional alquilo ramificado tiene de 3 a 8 átomos de carbono, y más preferiblemente de 4 a 6 átomos de carbono. El grupo funcional alquilo ramificado contiene un átomo sec-carbono, un ter-carbono o un neo-carbono.
El grupo funcional alquilo se puede seleccionar de uno o más del grupo que consiste de sec-butilo, ter-butilo, ter-pentilo, y neopentilo. En otra modalidad, el grupo funcional alquilo ramificado es el ter-butilo.
Aplicación a proteínas recombinantes
El primer paso en la purificación de una proteína recombinante es la preparación del lisado celular o sobrenadante. Para las proteínas secretadas, se requiere una preparación mínima del sobrenadante, seguida de unión selectiva, lavado y elución de la proteína purificada.
Escherichia coli remains the first choice of many researchers for producing recombinant proteins due to ease of use, rapid cell growth and low cost of culture. Proteins expressed in E. coli can be purified in relatively high quantities, but these proteins, especially eukaryotic proteins, may not exhibit proper protein activity or folding.
Cultured mammalian cells offer an alternative option for producing properly folded and functional mammalian proteins with appropriate post-translational modifications. To simplify purification, affinity purification tags can be fused to a recombinant protein of interest.
Common fusion tags are polypeptides, small proteins or enzymes added to the N- or C-terminus of a recombinant protein. After purification the protein may be cleaved with a protease to remove the affinity tag.
Mientras que diferentes modalidades de cromatografía se pueden emplear para eliminar una clase particular de impurezas, muy pocas etapas cromatográficas son capaces de eliminar todas estas impurezas a partir de un producto. De esta manera, existe la necesidad de un proceso de purificación que se pueda emplear genéricamente para la eliminación de estas impurezas de una proteína recombinante.
Integración con otras técnicas cromatográficas
Los métodos cromatográficos más usados son, por ejemplo, la Filtración de Gel (GF, SEC o GPC), el Intercambio Iónico (IEX o IC), la Cromatografía de Interacción Hidrofóbica (HIC) y la Cromatografía de Fase Inversa (RPC).
Cromatografía de afinidad
En Cromatografía de Afinidad (AC) las proteínas se separan en base a una interacción reversible entre la proteína y un ligando específico unido a la fase cromatográfica. La proteína a purificar se une específicamente y reversiblemente mediante un ligando específico.
El material no ligado se eluye y la proteína ligada se recupera cambiando las condiciones: un ligando competitivo, el pH, la fuerza iónica o la polaridad.
La proteína objetivo se eluye en forma purificada y concentrada.
Filtración de gel
La Cromatografía por Filtración de Gel (GF, SEC o GPC) separa proteínas en función de las diferencias de tamaño molecular. Puesto que la composición del tampón no afecta directamente la resolución, sus condiciones pueden adaptarse en función de la muestra o las necesidades de purificación siguientes.
Para una resolución máxima el volumen de muestra no debe superar el 5% del volumen total de la columna. Las muestras han de estar libres de partículas y se debe reducir su viscosidad por dilución si fuera necesario.
GF es fácil de usar y permite la separación de sustancias con diferencias en tamaño molecular bajo condiciones blandas. GF también se llama cromatografía de exclusión por tamaño (SEC), que describe más acertadamente el mecanismo de separación, o Cromatografía de Permeación de Gel (GPC).
Intercambio iónico
La Cromatografía por Intercambio Iónico (IC o IEX) separa proteínas en función de las diferencias de su carga superficial neta, y se basa en la interacción reversible entre una proteína cargada y un soporte cromatográfico con carga opuesta.
Las proteínas se ligan al soporte en el momento de la inyección y se eluyen diferencialmente mediante un gradiente en el que se modifica la concentración de sales o el pH.
Las muestras han de estar libres de partículas y con el mismo pH y fuerza iónica del tampón inicial. Para purificaciones en gran escala pruebe un gradiente por etapas para reducir los tiempos de separación y el consumo de tampones.
Cromatografía de fase inversa
La Cromatografía de Fase Inversa (RPC) separa proteínas en función de las diferencias de hidrofobicidad, y se basa en la interacción reversible entre una proteína cargada y un soporte cromatográfico hidrofóbico.
Las proteínas se ligan al soporte en el momento de la inyección y, puesto que el enlace proteína - fase estacionaria suele ser muy fuerte, se eluyen diferencialmente mediante un gradiente en el que se aumenta la concentración de solvente orgánico, normalmente acetonitrilo.
RPC se usa muchas veces como método de purificación final de oligonucleótidos y péptidos, y resulta ideal en aplicaciones analíticas como la generación de mapas de péptidos. Sin embargo RPC no es recomendable si se quiere mantener la actividad o la estructura terciaria de la proteína puesto que muchas se desnaturalizan en presencia de solventes orgánicos.
Ejemplo de esquema de purificación combinado
La siguiente tabla muestra cómo puede evaluarse una secuencia de etapas mediante actividad específica, veces de purificación y rendimiento.
| Paso de purificación | Actividad total (µmol/min) | Proteína total (µg) | Actividad específica µmol/(min mg) | Veces de purificación | Rendimiento (%) |
|---|---|---|---|---|---|
| Homogenizado de tejido fresco. | 556.7 | 33340 | 1.67 | 1 | 100 |
| Precipitación con (NH4)2SO4 | 556.7 | 1070 | 52.03 | 31.16 | 100 |
| DEAE-celulosa | 289.5 | 124 | 233.47 | 139.82 | 52 |
| concentración y díalisis | 278.4 | 115 | 242.09 | 144.98 | 50.01 |
| sephadex-G200 | 233.8 | 56 | 417.5 | 250.04 | 42 |
| Cellex-P (intercambio catiónico) | 139.2 | 55.4 | 251.26 | 150.48 | 25 |
| DEAE-celulosa | 89.1 | 11.3 | 788.5 | 472.22 | 16.01 |
| DEAE-sephadex | 66.8 | 11.1 | 601.8 | 360.41 | 12 |
| cromatografía de afinidad | 46.8 | 4.8 | 975 | 583.91 | 8.41 |
Al analizar la tabla se observa que hay varios pasos en los que se obtiene un rendimiento razonable con respecto al paso anterior y además hay una ganacia en la veces de purificación.
En particular, La precipitación con sulfato de amonio mejora la pureza 31 veces y nos dá un rendimiento del 100%, la DEAE celullosa permite incrmentar la pureza, aunque se pierde bastante actividad.
La concentración y diálisis es un paso que no añade nada, pero tampoco se pierde la proteína y que es necesario para poder aplicar la muestra a la siguiente columna.
El paso de filtación en gel por sephadex G200 mejora la pureza y mantiene un buen rendimiento.
El paso de intercambio catiónico siguiente, es malo, porque se pierde bastante actividad y se recupera con menos pureza de la que se tenía.
Finalmente, el paso de cromatografía de afinidad si es bueno, ya que se recupera una proteína 900 veces más pura que la original y el rendimento pasa tan sólo de 12 a 8.4 %, es decir casi 60% de lo aplicado a este último paso.
Aspectos prácticos de optimización
La optimización comienza con una prueba a pequeña escala en la que se comparan diferentes concentraciones de sulfato de amonio. La fracción soluble y el pellet deben analizarse por separado para determinar dónde se encuentra la proteína objetivo y qué cantidad de contaminantes acompaña a cada fracción.
La concentración de proteína total puede estimarse mediante absorbancia a 280 nm, pero la cantidad de proteína de interés debe determinarse mediante un ensayo específico. La combinación de ambas mediciones permite calcular la actividad específica, la purificación relativa y el rendimiento.
En HIC, las muestras han de estar libres de partículas y con el mismo pH del tampón inicial y con alta fuerza iónica. Seleccione el caudal máximo que mantenga la resolución y minimice el tiempo de separación.
Para purificaciones en gran escala pruebe un gradiente por etapas. Las condiciones se alteran para que las sustancias ligadas eluyan diferencialmente.
La muestra debe prepararse de forma compatible con la siguiente etapa. Si la cromatografía posterior no tolera una fuerza iónica elevada, el sulfato de amonio debe eliminarse o reducirse mediante resuspensión, diálisis, concentración y diálisis, o una etapa cromatográfica adecuada.
En el diseño de un esquema de purificación conviene conservar únicamente las etapas que aumentan de forma clara la pureza o que resultan necesarias para acondicionar la muestra. La eliminación de etapas que no mejoran la pureza puede reducir la pérdida acumulada de actividad.
tags: #purificacion #de #proteinas #por #sulfato #aamonico
Publicaciones populares:
- Guía completa de máquinas para depurar agua: sistemas y filtros
- Cómo Alianza Solidaria mejora el acceso a agua potable con filtros
- Guía para bloquear spam de llamadas en iPhone con iOS 26
- Artículo recomendado: Filtro de licuadora FS-9100033456
- Ubicación del filtro de aire en el BMW E34